

バイオ医薬品CMCシリーズ(4):バイオ医薬品管理戦略―プロセス、分析、および規制要件の統合


エグゼクティブサマリー
生物製剤管理戦略は、単なる検査項目のリストではありません。原材料、製造工程、分析方法、規格、継続的なモニタリングを統合したシステムです。
戦略は、製品とプロセスの理解、そして品質リスク管理に基づいているべきである。
リリース仕様は最終的な品質チェックを提供するものですが、上流および下流工程、ウイルス安全性、無菌操作、サプライチェーンにおける管理に取って代わるものではありません。
チームは、重要品質特性(CQA)、重要プロセスパラメータ(CPP)、および重要材料特性(CMA)の間で、科学的に意味のある関係を確立する必要があります。
成熟した管理戦略とは、IND(治験薬申請)やBLA(生物製剤承認申請)の提出直前に作成される文書ではありません。開発、スケールアップ、技術移転、商業化、ライフサイクル管理といった一連の過程を通して進化していくものです。
はじめに:品質は製品の最後にテストして作り出すことはできない
生物製剤の開発においては、製品の品質と出荷試験を同一視しがちである。
純度、効力、凝集物、電荷変異体、宿主細胞タンパク質(HCP)、およびエンドトキシンがすべて規格を満たしている場合、そのバッチは許容範囲内であると考えられる。
しかし、製品の発売結果は、製造工程全体の最終段階に過ぎない。
細胞バンクは安定しており、適切に特性評価されていますか?原材料はロットごとにばらつきがありますか?バイオリアクター内では、pH、溶存酸素、温度変化、収穫タイミングは適切に制御されていますか?精製樹脂を再利用する場合、不純物除去は確実に維持されますか?保管時間、混合、ろ過、輸送、またはコールドチェーンによって製品が変化する可能性はありますか?
これらの疑問は、最終的な分析証明書だけではどれも解決できません。
これが生物製剤管理戦略の根幹をなす考え方です。目標は、製造が完了するまで待ってから製品の許容性を判断することではありません。開発から製造に至るまで、複数の相互に関連する管理層を構築することで、意図した品質の製品を一貫して提供できるようにすることです。
生物製剤管理戦略とは何ですか?
ICH Q10では、管理戦略を、現在の製品およびプロセスに関する理解に基づいて策定された、プロセス性能と製品品質を保証する一連の計画的な管理策と定義している。
これらの制御には以下が含まれる場合があります。
薬物原薬、賦形剤、およびその他の材料の特性
施設および設備の稼働状況
工程内管理
完成品の仕様
関連する分析方法
監視と制御の頻度
言い換えれば、制御戦略は特定の機能にのみ属するものではない。
その範囲は、プロセス開発、分析開発、製造、品質管理、薬事規制、サプライチェーン、そして場合によっては臨床チームや医療機器・容器閉鎖チームにまで及ぶ。
生物製剤の場合、戦略には分子の不均一性、細胞培養のばらつき、生物活性、プロセス関連の不純物、ウイルス安全性、およびタンパク質の温度、せん断力、界面、時間に対する感受性も考慮に入れなければならない。
管理戦略は、仕様やプロセス検証とは異なる。
これら3つの概念は密接に関連しているが、互換性はない。
仕様書には、「このロットは事前に定められた品質基準を満たしているか?」という質問があります。
仕様書には通常、試験、分析手順、および合否判定基準が含まれます。これらは管理戦略の重要な一部ですが、戦略のすべてではありません。
たとえ製品が出荷基準を満たしたとしても、すべての工程リスクが必ずしも制御されているとは限りません。仕様の範囲内にとどまる変更であっても、体系的なドリフトを引き起こす可能性があります。また、長期的なリスクは、安定性試験、継続的な工程検証、または傾向分析を通じて初めて明らかになる場合もあります。
プロセスバリデーションでは、「そのプロセスは、一貫して再現性のある方法で、許容できる製品を製造できるか?」という問いが投げかけられます。
検証は、管理戦略が有効であることを示す重要な証拠を提供するが、管理戦略はより広範なものである。これには、原材料管理、分析管理、サンプリング戦略、施設および設備管理、保管、輸送、そして承認後の継続的なモニタリングも含まれる。
管理戦略では、「製品品質リスクのあらゆる関連要因を体系的に管理するにはどうすればよいか?」という問いが投げかけられます。
それは、製品がどのようなものであるべきか、どのようなプロセスや材料の要因がそれを変える可能性があるか、そしてそれらの要因をどこでどのように監視・管理すべきかを結びつけるものです。

QTPPとCQAからCMAとCPPへ:科学的枠組み
実行可能で検証可能な管理戦略は、通常、機器のリストから始まるものではありません。製品が満たすべき臨床ニーズから出発し、そこから逆算して構築されます。
ステップ1:品質目標製品プロファイルを定義する
品質目標製品プロファイル(QTPP)とは、製品が意図された安全性と有効性を発揮するために備えるべき品質特性を記述したものです。
モノクローナル抗体の場合、QTPPには、剤形、投与経路、濃度、安定性、無菌性、容器の密閉性、および作用機序に関連する機能要件が含まれる場合があります。
ステップ2:重要な品質特性を特定する
CQAとは、製品の品質を確保するために、適切な限度、範囲、または分布内に維持されなければならない物理的、化学的、生物学的、または微生物学的特性のことである。
一般的な生物製剤の重要品質特性(CQA)には以下が含まれます。
身元
純度と不純物
凝集体と断片
料金バリエーション
グリコシル化プロファイル
高次構造
生物学的効力
タンパク質濃度
微粒子
無菌性、エンドトキシン、およびバイオバーデン
測定可能な特性すべてが自動的に重要品質特性(CQA)となるわけではありません。チームは、作用機序、非臨床および臨床に関する知識、プラットフォームの経験、科学文献、構造と機能の関係、および残りの不確実性を用いてリスクを評価する必要があります。
ステップ3:CQAに影響を与える可能性のある材料特性とプロセスパラメータを特定する
次のステップは、原因と結果の関係性を理解することです。
例えば、モノクローナル抗体の糖鎖修飾は、細胞株、培地成分、微量元素、pH、温度、溶存酸素、細胞齢、および採取時期によって影響を受ける可能性があります。凝集は、精製条件、保持時間、混合、温度変化、濃度、および製剤によって影響を受ける可能性があります。
重要な材料特性および重要なプロセスパラメータは、一度限りのリスク評価ワークショップだけで決定すべきではありません。それらの分類は、プラットフォームに関する知識、スケールダウンモデル、実験計画法(DOE)、開発研究、製造データ、および継続的な傾向分析を通じて洗練されるべきです。
ステップ4:管理点、管理方法、許容範囲を選択する
重大なリスクごとに、チームは以下の質問に答えるべきである。
リスクはプロセスのどの段階で発生するのか?
それを予防、軽減、または検出する上で最も効果的なポイントはどこでしょうか?
材料仕様、パラメータ管理、工程内試験、PAT、出荷試験、あるいは複数の管理層を通して対処すべきでしょうか?
サンプリング頻度と合格基準はどのように設定すべきか?
結果が警告範囲、対応範囲、または許容範囲外になった場合、どのような措置を講じるべきでしょうか?

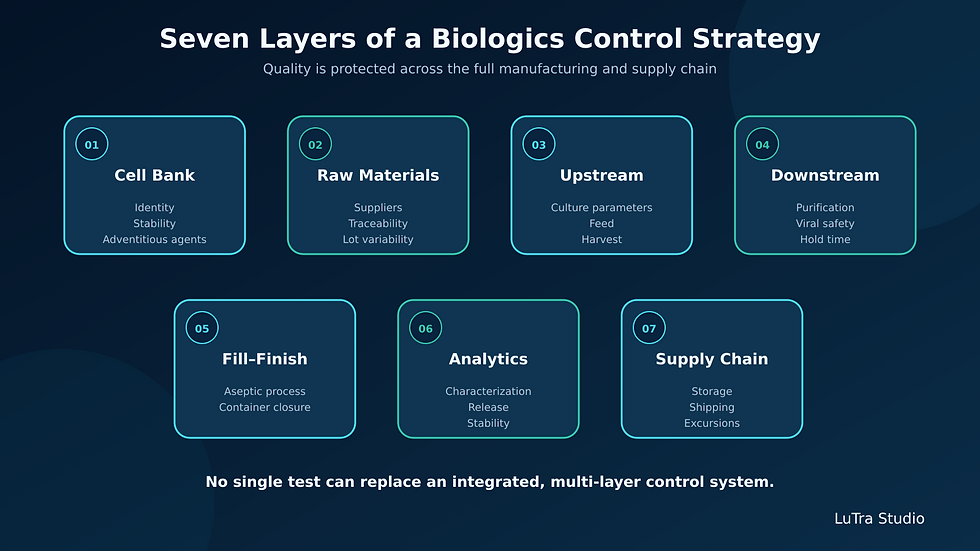
生物製剤の管理戦略には、どのような層を含めるべきか?
成熟した戦略は、単一のチェックポイントに依存することはほとんどなく、複数の保護層を構築する。
1. 細胞基質および細胞バンクの対照
これらの管理には、細胞株の履歴、同一性、遺伝的安定性、マスターセルバンク、ワーキングセルバンク、外来性病原体の検査、保管、およびトレーサビリティが含まれます。
細胞基質は、生物製剤製造プロセスの出発点となる。この層が脆弱な場合、下流の精製および出荷試験では、その弱点を確実に補うことはできない。
2.原材料およびサプライヤーの管理
培地、原料、樹脂、フィルター、使い捨て部品、賦形剤、使い捨て材料はすべて、プロセス性能や製品品質に影響を与える可能性があります。
管理範囲は、受入仕様書だけにとどまりません。供給業者の資格認定、変更通知、材料のトレーサビリティ、動物由来材料の評価、ロットテスト、必要に応じて機能テストなども含まれます。
3. 上流工程の制御
上流の制御項目には、接種源、細胞密度、生存率、pH、溶存酸素、撹拌、ガス流量、温度、給餌方法、代謝産物、培養期間、収穫基準などが含まれる。
目的は、すべてのパラメータを重要プロセスパラメータ(CPP)として分類することではなく、どのパラメータが重要品質特性(CQA)または下流工程の能力に真に影響を与えるかを判断することです。
4. 下流工程の制御
これらには、クロマトグラフィー負荷、流量、プーリング基準、カラム性能、樹脂寿命、フィルター負荷、ウイルス不活化、ウイルスろ過、緩衝液条件、保持時間、およびバイオバーデン制御が含まれる可能性がある。
精製プロセスでは、製品関連の不純物を制御することに加えて、HCP、残留DNA、プロテインA、培地成分、ウイルスなどのプロセス関連の不純物も一貫して除去する必要がある。
5.製剤、充填・仕上げ、および容器・蓋の管理
タンパク質濃度、賦形剤組成、混合、滅菌ろ過、充填精度、容器・蓋の完全性、微粒子、光照射、凍結融解サイクル、界面応力など、すべてが最終製品に影響を与える可能性があります。
無菌製品の場合、無菌プロセス管理と汚染管理戦略は、総合的な管理システムの不可欠な要素である。
6. 分析的制御戦略
分析手法は、製造が完了した後に初めて導入されるべきではありません。その特異性、感度、精度、測定範囲、および安定性指標としての能力によって、チームが意味のある差異を検出できるかどうかが決まります。
特性評価、工程内評価、出荷評価、および安定性評価の方法はそれぞれ異なる目的で使用されるため、すべてを同じ基準で評価すべきではない。
7.保管、輸送、サプライチェーン管理
製品が製造施設を出たからといって、品質リスクがなくなるわけではありません。温度変化、振動、向き、光への曝露、凍結融解サイクル、投与前の取り扱いなどが、生物製剤に影響を与える可能性があります。
したがって、出荷時の検証、コールドチェーンの監視、逸脱評価、および使用中の安定性は、管理戦略の一部となるべきである。
事例研究:モノクローナル抗体に対するエンドツーエンドの制御戦略の構築
CHO細胞由来のモノクローナル抗体を考えてみましょう。初期の特性評価では、効力とFc介在機能は、グリコシル化、凝集、および高次構造によって影響を受ける可能性があることが示されています。
管理戦略は、単にグリカン、SEC、および効力アッセイをリリースパネルに追加するだけでは不十分である。チームは、各リスクをその潜在的な発生源まで遡って追跡する必要がある。
CQA:グリコシル化プロファイル
変動要因としては、細胞株、培地のロット、微量金属、培養液のpH、温度変化、溶存酸素、培養期間、収穫時期などが考えられる。
制御には以下が含まれる場合があります。
細胞バンクおよび原材料の品質評価
メディアとフィードの制御
定義されたバイオリアクターの運転範囲
細胞増殖および代謝物のプロセス内モニタリング
収穫基準
グリカン特性評価および適切な放出試験またはモニタリング試験
継続的なプロセス検証と傾向分析
CQA: 集計
考えられる原因としては、低pHでのウイルス不活化、クロマトグラフィー条件、高タンパク質濃度、混合、保持時間、温度、凍結融解サイクルなどが挙げられる。
この戦略には以下を組み合わせる可能性があります。
許容保持時間と温度範囲を定義する開発研究
混合およびポンプ制御
プーリング基準
製剤最適化
SECリリース仕様
安定性指標法
出荷および出張管理
製造工程由来の不純物:宿主細胞タンパク質
HCP(宿主細胞汚染物質)は、最終的なELISAの結果だけで制御できるものではありません。研究チームは、収穫量のばらつき、クロマトグラフィーによる除去、樹脂の再利用、分析法の適用範囲、そしてプロセス変動がHCP集団に影響を与える可能性についても理解する必要があります。
したがって、管理は、上流の収穫基準、下流の操業範囲、樹脂のライフサイクル管理、工程内モニタリング、放出試験、および定期的な特性評価など、広範囲にわたって実施される可能性がある。
この事例から得られる最も重要な教訓は、通常、1つの重要品質特性(CQA)は複数の管理策によって保護されている一方、1つのプロセスパラメータは同時に複数のCQAに影響を与える可能性があるということである。
コントロール戦略はIND、BLA、CTDモジュール3とどのように関連していますか?
管理戦略は、CTD(制御技術文書)に記入できる単一の項目ではありません。その構成要素は、モジュール3の複数のセクションに分散しています。
一般的な接続例は以下のとおりです。
3.2.S.2:製造プロセスとプロセス制御
3.2.S.2.3:材料の管理
3.2.S.2.4:重要な工程および中間体の制御
3.2.S.2.5:プロセスの妥当性確認および/または評価
3.2.S.4:薬物物質の管理
3.2.P.3:医薬品の製造
3.2.P.4:添加剤の管理
3.2.P.5:医薬品の管理
3.2.P.8:安定性
査読者は、各セクションにデータが存在するかどうかだけをチェックしているわけではありません。全体的な論点が首尾一貫しているかどうかを評価しているのです。
提出書類において、ある特性が高リスクの重要品質特性(CQA)として定義されていても、適切なプロセス管理、分析方法、またはモニタリング計画が提供されていない場合、その論理は不完全である。逆に、裏付けとなるデータなしに多くのパラメータが重要特性として分類されている場合、将来の製造業務や承認後の変更管理が不必要に硬直化する可能性がある。
開発段階の管理戦略は不完全であっても構わないが、明確な論理は必要である。
臨床開発の初期段階ではデータが限られているため、制御戦略は商業段階ほど成熟していない。
しかし、段階的に適切であるということは、第3段階まで待ってから開始することを意味するものではない。
開発の初期段階であっても、チームは以下の点を説明できなければならない。
既知の、あるいは潜在的に重要なCQAはどれですか?
製品およびプロセスにおける主な不確実性はどこにあるのか?
現在の分析手法は、意味のある変化を検出できる能力を備えているのだろうか?
どのようなパラメータや材料特性が監視されていますか?
開発の後半で、どの知識のギャップが解消される予定ですか?
スケールアップ、拠点移転、または製剤変更は、現在の管理体制にどのような影響を与える可能性があるでしょうか?
制御戦略は、知識の蓄積とともに成熟していく。初期のプログラムでは、より広範なテストと保守的な運転範囲に依存する可能性がある。その後、より深いプロセス理解、検証、履歴データ、およびモニタリングによって、より科学的に根拠のあるアプローチが可能になる。
ライフサイクル管理:承認後も管理戦略は固定されない
商業化後には、原材料の供給業者が変更されたり、設備が更新されたり、分析方法が進化したり、製造拠点が移転したり、生産能力が拡大されたりする可能性がある。
ICH Q10およびICH Q12の中心的な原則は、医薬品の品質システム、知識管理、品質リスク管理、および承認後の変更管理が相互に連結したループとして機能するべきであるということである。
成熟した制御戦略は、以下の点に基づいて進化し続けるべきである。
継続的なプロセス検証
年次製品品質レビューまたは製品品質レビュー
逸脱、OOS、OOT、およびCAPAの傾向
安定性の傾向
苦情および医薬品安全性監視シグナル
仕入先および原材料の変更
機器、設備、および分析方法の変更
新製品および新プロセスに関する知識
重要なのは、すべての結果が仕様の範囲内に収まっているかどうかだけではありません。チームは、プロセスが特定の方向に逸脱していないか、そして既存の管理体制でその逸脱が品質問題となる前に検知できるかどうかも判断する必要があります。
これは、シリーズ3で説明したICH Q5Eの比較可能性に直接関係します。プロセスまたは管理戦略が変更された場合、チームはリスクベースの比較可能性検証を実施し、変更後の製品品質が確立された安全性および有効性に関する経験と関連していることを実証する必要があります。

よくある間違い:なぜ一部の制御戦略は完璧に見えるが、実際には脆弱なままなのか
間違い1:測定可能な属性すべてをCQAとして分類すること
これにより、リスク評価の差別的価値が失われ、安全性と有効性に真に結びついている属性を特定することができなくなる。
間違い2:すべてのプロセスパラメータをCPPとしてラベル付けすること
過剰な分類は運用上の負担を増大させ、承認後の変更を複雑化させる可能性がある。重要度はデータとメカニズムの理解に基づいて判断されるべきである。
間違い3:リリーステストだけに頼ること
最終製品の検査だけでは、低頻度の汚染、工程の変動、機器の状態、供給業者のばらつき、または将来の安定性リスクを検出するには一般的に不十分です。
間違い4:リスク評価を一度完了したら、その後更新しないこと
リスク評価は常に更新されるべき文書である。開発、スケールアップ、検証、逸脱、商業生産から得られる新たな情報によって、当初のリスク評価が変わる可能性がある。
間違い5:各CMC機能が独自のストーリーを書くことを許可する
プロセス、分析、品質、および規制に関する文書で、異なるCQAの定義、パラメータの分類、または承認の根拠が使用されている場合、提出書類の審査中に内部的な矛盾が明らかになることがよくあります。
チームに必要な実践的な能力とは?
効果的な管理戦略を構築できるチームには、リスク評価表を作成する能力以上のものが必要です。以下の能力を備えている必要があります。
臨床ニーズと作用機序をQTPPおよびCQAに反映させる
構造と機能、およびプロセスと製品の関係を確立する
スケールダウンモデルの設計とDOE研究
CMA、CPP、主要プロセスパラメータ、および非重要パラメータを区別する
段階に応じた分析戦略を構築する
仕様、工程内管理、PAT、およびモニタリングを統合する
計画プロセス検証および継続的なプロセス検証
制御戦略をCTDモジュール3に明確にマッピングする
技術移転、互換性、および承認後の変更を管理する
重要なスキルは、ICHガイドラインを暗記することではありません。科学的な理解を、製造部門が実行でき、品質システムが監視でき、規制当局の審査員が理解できるようなエビデンスチェーンに変換することです。
私の見解:コントロール戦略はCMCチームの共通言語である
私自身、プロセス開発、スケールアップ、分析作業、動物実験、CDMOへの移管、GLP/GMP関連活動の調整に携わってきた経験から、管理戦略は単なる規制上の成果物以上のものだと考えるようになりました。
これは共有マップとして機能します。
プロセス科学者は、どのパラメータが製品に真に影響を与えるかを把握できます。分析科学者は、どの分析方法に十分な感度が必要かを理解できます。製造チームは、どの運転範囲が経験だけでは管理できないかを把握できます。品質管理チームは、監視および調査のロジックを確立できます。規制関連チームは、これらの決定事項を一貫性のある申請文書にまとめることができます。
多くの開発上の問題は、チームがデータ不足だからではなく、データがそもそも連携されていなかったために、開発後になってから発生する。
成熟したCMC開発とは、各部門がそれぞれ独自の報告書を作成することではなく、すべての報告書が同じ問いに答えることです。すなわち、「なぜこのプロセスは、意図した品質の製品を一貫して製造できると考えるのか?」という問いです。
LuTra Studioは、バイオ医薬品のCMCチームをどのようにサポートできるのでしょうか?
LuTra Studioは、生物製剤、mRNA/LNP、細胞・遺伝子治療チームに対し、以下の開発と組織化を支援します。
製品およびプロセスのリスク評価
QTPP、CQA、CMA、およびCPPのマッピング
段階に応じた制御戦略
分析および仕様策定戦略
プロセス開発、スケールアップ、および技術移転計画
比較可能性とライフサイクル管理戦略
CTDモジュール3のコンテンツ構成とギャップ分析
FDA、ICH、およびEUのCMC規制情報
私たちの役割は、科学的判断をテンプレートに置き換えることではありません。プロセス、分析、品質、規制といった各機能に分散している情報を結びつけ、一貫性があり、実行可能で、審査に対応できるCMC戦略へと変換することです。
貴チームがIND、BLA、プロセススケールアップ、CDMO移管、または管理戦略ギャップ評価の準備を行っている場合は、LuTra Studioを通じて私にご連絡ください。
結論:品質はプロセス全体を通して設計されるものであり、最後にテストされるものではない。
管理戦略は、多くの場合、大きな表にまとめられます。左側に重要品質特性(CQA)、中央に重要プロセスパラメータ(CPP)、右側に試験方法が示されます。
しかし、効果的な戦略は、製品知識、プロセス理解、リスク管理、分析能力、およびライフサイクルモニタリングによって支えられなければならない。
仕様書は、製品が事前に定義された基準を満たしているかどうかを示します。プロセス検証は、プロセスが一貫して稼働できるかどうかを実証します。比較可能性は、変更前後の製品間の関連性を管理します。管理戦略は、これらすべての要素を統合し、一貫性のある品質フレームワークを構築します。
この統合によって、バイオ医薬品のCMC(化学・製造・品質管理)は、単に製品を作るだけでなく、製品を安定的に製造し、承認申請の成功を支援し、長期的な商業化を維持することが可能になるのです。


コメント