

バイオ医薬品CMCシリーズ(1)バイオ医薬品CMC規制枠組み:ICH、FDA、EMA、CTDの実践ガイド モジュール3


バイオ医薬品のCMC規制枠組み:概要
時間が3分しかない場合は、次の5つのポイントを覚えておいてください。
バイオ医薬品のCMC(製造・品質管理)は、単一の規制ではなく、製品、製造工程、分析方法、管理戦略、および医薬品品質システムを結びつけるライフサイクルフレームワークです。
ICHは共通の科学的言語を提供する。FDAおよび欧州当局は、それぞれの法律、申請経路、承認後の変更手続きを通じて、これらの原則を適用している。
CTDモジュール3は提出書類の構造であり、ICH Q5~Q12は、その中に記載される情報の背後にある科学的論理の大部分を提供する。
生物製剤の場合、製造工程の変更によって製品自体が変化する可能性があります。そのため、特性評価、比較可能性、工程管理、ライフサイクル計画は同時に進めていく必要があります。
生物製剤のCMCを学ぶ最も効果的な方法は、まず全体像を把握するためのマップを作成し、次に個々のガイドラインを使用して製品や段階固有の質問に答えることです。
これはLuTra Studioのバイオ医薬品CMCシリーズの最初の記事です。今後の記事では、規格、比較可能性、安定性、ウイルス安全性、細胞基質、品質リスク管理、医薬品品質システム、および承認後の変更管理について検討します。
はじめに:バイオ医薬品のCMCが単なる規制の羅列以上の意味を持つ理由
化学、製造、および制御に初めて触れる人々にとって、まず最初に浮かぶ疑問はたいてい次のとおりです。
「どのガイドラインを読めばいいですか?」
それはもっともな疑問だが、同時に、CMC(化学・製造・品質管理)分野の新人専門家を誤った方向に導く可能性もある。
生物製剤のCMC(化学・製造・品質管理)は、単一の文書で定義されるものではありません。開発チームは、ICH Q5A、Q5C、Q5D、Q5E、Q6B、Q8、Q9、Q10、Q11、Q12に加え、FDAの規制やガイダンス、EMAの科学的ガイドライン、欧州GMP要件、地域ごとの変更手続きなど、複数のガイドラインに準拠して作業を進める必要がある場合があります。
それぞれの文書には目的がある。難しいのは、それらがどのように関連しているかを理解することだ。
バイオテクノロジー系スタートアップ企業で、mRNA、脂質ナノ粒子、抗体ベースの治療薬、IND申請支援プログラムなどに携わってきた中で、最も根深い課題は、特定の規制を知らない人が原因となることは稀でした。むしろ、異なる部署がそれぞれ異なる専門用語を使っていたことが原因でした。
プロセス開発は、プロセスパラメータ、スケールアップ、および製造能力に重点を置いて行われた。
分析開発は、アッセイ性能、重要な品質特性、および仕様に重点を置いて行われた。
品質管理は、GMP、逸脱、変更管理、CAPA、および品質システムに重点を置いた。
規制関連業務は、申請書類の構成、約束事項、提出戦略、および地域ごとの要件に重点を置いていた。
臨床チームと経営陣は、その違いが安全性、有効性、供給、スケジュール、または事業リスクに影響を与える可能性があるかどうかを知る必要があった。
生物製剤のCMC規制枠組みは、これらの疑問点を一つの追跡可能な品質論拠に結びつける。
生物製剤のCMCとは何ですか?
CMCとは、化学、製造、および品質管理の略称です。しかし、バイオ医薬品の場合、この略称を使うと、実際よりも狭い範囲の分野のように聞こえてしまう可能性があります。
バイオ医薬品のCMCは、より大きな問いを投げかけている。
私たちは、製品を安定的に製造し、適切な方法で管理し、製品ライフサイクル全体を通して各バッチが意図した品質を備えていることを証明できるほど、製品を十分に理解しているだろうか?
生物製剤には、モノクローナル抗体、組換えタンパク質、ワクチン、特定の核酸治療薬、細胞・遺伝子治療製品、および生物システムを用いて製造されるその他の複雑な製品が含まれる。
適用可能な手順は、治療法によって異なります。本稿では、一般的な枠組みを示すものであり、普遍的なチェックリストではありません。ワクチン、血液製剤、バイオシミラー、抗体薬物複合体、配合剤、細胞・遺伝子治療薬については、通常、製品固有の追加ガイダンスが必要です。
生物製剤のCMC規制枠組みはなぜこれほど複雑なのか?
生物製剤は、完全に均一な分子種であることは稀である。
低分子医薬品は、多くの場合、明確な化学構造を用いて記述できる。一方、治療用タンパク質は、糖鎖修飾パターン、電荷変異体、サイズ変異体、酸化、脱アミド化、凝集体などを含む場合がある。
異質性は必ずしも品質の低さを意味するものではありません。開発チームは以下の点を決定しなければなりません。
製品の想定される機能として、どのバリエーションが挙げられますか?
どのような特性が安全性や有効性に影響を与える可能性があるでしょうか?
製品由来の不純物と製造工程由来の不純物は、どの成分に該当しますか?
分析手法は、意味のある差異を識別し、定量化できるだろうか?
受け入れ基準は、臨床経験、プロセス能力、安定性、および方法のばらつきとどのように関連づけるべきでしょうか?
製造工程は製品の形を決定づけることができる
「プロセスこそが製品である」というおなじみのフレーズは単純化しすぎではあるが、重要な考え方を捉えている。細胞株、原材料、培養条件、精製方法、保管時間、設備、製造規模、製造場所などは、生物製剤の品質特性に影響を与える可能性がある。
したがって、プロセス変更は単なる運用上の問題にとどまりません。企業は、変更前と変更後の製品の品質が同等であるかどうか、また、残存する不確実性が安全性や有効性に影響を与える可能性があるかどうかを判断する必要があります。これがICH Q5Eの比較可能性の中核をなすものです。
製品知識はライフサイクルを通じて蓄積される
第1相試験プログラムは、市販製品と同じ製造履歴を持つことはできません。同時に、開発初期段階だからといって、あらゆるデータ不足が正当化されるわけではありません。
健全なCMC戦略は、プログラムの進行とともに成熟していく。
早期の臨床安全性と安定供給を支えるのに十分な管理体制を確立する。
開発の進展に伴い、プロセス理解、分析能力、および安定性に関する知識を拡大していく。
成熟した商業管理戦略を策定し、登録に向けたプロセス検証を完了する。
承認された製品は、継続的なプロセス検証、変更管理、比較可能性、および地域規制報告を通じて管理する。
生物製剤CMC規制枠組みの4つの層
ICH、FDA、EMAを3つの独立したカテゴリーとして扱うよりも、バイオ医薬品のCMCを4つの階層に整理する方がより有用である。
層 | 核心的な問い | 共通の情報源またはシステム |
法律および強制力のある要件 | 会社は何をすべきか? | PHS法、FD&C法、21 CFR、EU法、GMP要件 |
科学的および品質に関する指針 | 製品の品質を裏付ける科学的根拠は何ですか? | ICH Q5~Q12、FDAガイダンス、EMA科学ガイドライン |
提出構造 | 証拠はどこに提示されるべきか? | CTD/eCTD、特にモジュール2.3と3 |
企業実行システム | 会社はどのようにして業務を遂行し、維持していくのか? | PQS、SOP、変更管理、逸脱/CAPA、知識管理、サプライヤー監視 |
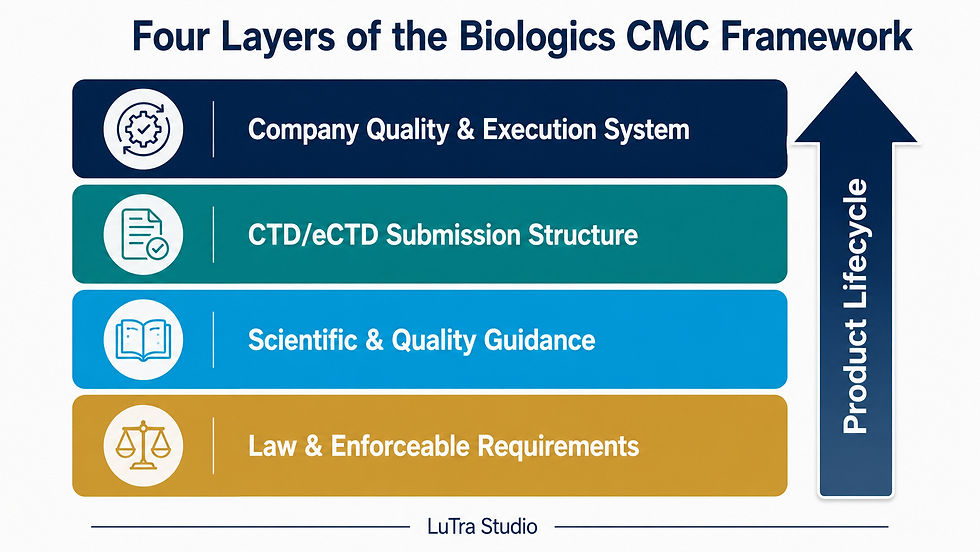
これらの層は関連していますが、互換性はありません。ICH Q9は品質リスク管理の原則を規定するものであり、完全なGMP規制ではありません。CTDモジュール3は情報を整理するものであり、アッセイが科学的に適切かどうかを判断するものではありません。社内SOPは企業における実施を規定するものであり、規制当局への報告義務に取って代わるものではありません。
レイヤー1:共通の科学言語としてのICH品質ガイドライン
国際医薬品規制調和国際会議(ICH)は、各国または地域の法律に取って代わるものではありません。ICHのガイドラインは、規制当局と業界が品質、安全性、有効性を評価する際に、より一貫性のある科学的用語を使用するのに役立ちます。
生物製剤のCMC(化学・製造・品質管理)に関して、最も関連性の高い品質ガイドラインは、大きく3つの分野に分類できます。
製品および生物学的プロセスに関する基礎知識:ICH Q5およびQ6B
ガイドライン | 主な質問 | 実務家が理解すべきこと |
ICH Q5A(R2) | ヒトまたは動物の細胞株由来のバイオテクノロジー製品におけるウイルス安全性は、どのように評価されるべきか? | リスク評価、細胞バンク検査、ウイルス除去、および不活化研究 |
ICH Q5B | 表現構造はどのように分析されるべきか? | 構築物の同一性、配列、および遺伝的安定性 |
ICH Q5C | 生物製剤の安定性はどのように確立されるべきか? | 安定性指標プロファイル、保管条件、および賞味期限 |
ICH Q5D | 細胞基質はどのように確立し、特性評価すべきか? | MCB/WCBの歴史、起源、試験、および管理 |
ICH Q5E | 製造工程の変更後、どのように互換性が示されるのか? | リスク評価、分析的比較、および非臨床的または臨床的な橋渡しが必要な場合 |
ICH Q6B | 生物製剤の規格はどのように定められるのですか? | 同一性、純度、不純物、効力、量、および許容基準 |
これらのガイドラインは、製品とは何か、どこから来たのか、その製造に伴う固有のリスクは何か、そしてそれらのリスクはどのように測定され、管理されるのか、という問いを提起する。
開発、リスク、品質システム:ICH Q8~Q11
ICH Q8(R2)「医薬品開発」は、製剤開発とプロセス開発を、品質目標製品プロファイル、設計空間、および管理戦略と結びつけるものです。
ICH Q9(R1)「品質リスクマネジメント」は、リスク評価、管理、伝達、およびレビューに関する原則を定めています。今回の改訂では、主観性、適切な形式、および製品の入手可能性に関するリスクについても強調されています。
ICH Q10(医薬品品質システム)は、ライフサイクル全体にわたる経営責任、是正措置・予防措置(CAPA)、変更管理、プロセスパフォーマンス、および製品品質モニタリングを結びつけるものです。
ICH Q11「医薬品原薬の開発及び製造」は、医薬品原薬のプロセス開発、原料、プロセス理解、および管理戦略に焦点を当てています。
これらのガイドラインは、別の問いに答えるものです。製品知識とリスク評価を、維持・改善可能な製造・品質システムへとどのように転換していくか、ということです。
承認後のライフサイクル管理:ICH Q12
ICH Q12は、承認済み製品の変更管理に重点を置いています。重要なツールには以下が含まれます。
確立された条件(EC)
承認後変更管理プロトコル(PACMP)
製品ライフサイクル管理(PLCM)文書
医薬品品質システムと変更管理の関連性
Q12は、すべての変更が報告対象外になるという意味ではありません。企業と規制当局が、どの条件が規制上の義務を伴うのか、また、それを裏付けるデータや報告項目をどのように計画すればよいのかを明確にするのに役立ちます。
実施方法は地域ごとの法的枠組みに依存する。Q12戦略は、米国とEUの手続きを同一にするものではない。

レイヤー2:米国FDAバイオ医薬品CMCフレームワーク
米国における生物製剤の法的枠組みは、主に公衆衛生サービス法第351条に基づいている。多くの生物製剤は、生物製剤承認申請(BLA)を経て市場に出回る。
関連する規制には、以下のようなものが含まれることが多い。
21 CFR パート 210 および 211: 医薬品に関する一般的な現行の適正製造基準要件。
21 CFR パート600~680:生物学的製品に関する要件。適用範囲は製品の種類によって異なります。
21 CFR Part 601:ライセンス、生物製剤承認申請(BLA)、および承認後の要件。
21 CFR 601.12: 承認されたBLAに対する変更の報告枠組み。
FDA承認後報告のカテゴリー
21 CFR 601.12に基づき、製造上の変更は、製品の同一性、強度、品質、純度、または効力に悪影響を及ぼす可能性に応じて分類されます。これらの要素は、安全性または有効性に関連する可能性があるためです。
事前承認補足(PAS):通常、変更を加えた製品を流通させる前にFDAの承認が必要となる、重要な変更。
30日以内に実施される変更(CBE-30):FDAが別途決定しない限り、FDAが補足資料を受け取ってから通常30日以上経過してから配布が開始される中程度の変更。
CBE-0:FDAが補足資料を受領した際に実施される可能性のある特定の変更点。
年次報告書(AR):一般的に、製品の品質に悪影響を与える可能性が最小限の変更について使用されます。
変更内容の名称だけでは、そのカテゴリーを特定することはできません。「機器変更」や「サイト移転」であっても、製品との接触、動作原理、工程、バリデーション、比較可能性の証拠、製品特性などによって、異なるリスクを伴う可能性があります。
より適切な規制上の問題は次のとおりです。
この変化はどのようなメカニズムを通じて製品の品質に影響を与える可能性があるのか、どのような証拠がこの不確実性を軽減するのか、そして現行の規制や製品固有のガイダンスはこのシナリオをどのように分類しているのか?
レイヤー3:EMAとEUバイオ医薬品CMCフレームワーク
EMAの科学的ガイドラインは、医薬品申請における品質、安全性、有効性に関する部分を支援するものです。ICHガイドラインも、EUで採択されると、重要な科学的参考資料となります。
多くのバイオテクノロジー由来医薬品の場合、中央承認手続きは規則(EC)No 726/2004と密接に関連しています。ただし、具体的な承認経路は製品の分類と法的根拠によって異なります。
品質パッケージでは、以下の点を考慮する必要があるかもしれません。
ICH品質ガイドライン
EMAの生物学的および品質に関するガイドライン
該当する欧州薬局方の章およびモノグラフ
EudraLex 第4巻 EU GMPガイドライン
モノクローナル抗体、ワクチン、バイオシミラー、血漿由来製剤、または先進治療医薬品に関する製品別ガイダンス
改訂されたEU変動枠組みは2026年に適用される。
変更規則は改正され、2025年1月1日から適用されています。改訂された欧州委員会の変更ガイドラインは、2026年1月15日から適用されます。
これはCMCチームにとって重要です。なぜなら、製造拠点、プロセス、仕様、分析手順、包装、供給体制に関わる変更は、現行の分類および手順の枠組みに基づいて評価されなければならないからです。
EUの規格変更がタイプIA、IB、IIに分類されるとだけ記載しただけでは、もはや訓練資料として十分ではありません。チームは、最新の分類条件、文書化要件、実施時期、および手順に関するガイダンスを確認する必要があります。
レイヤー4:共通ファイル構造としてのCTDモジュール3
規制と科学的指針が証拠を形成する。共通技術文書はそれを整理する。
CMCチームにとって最も重要なセクションは以下のとおりです。
モジュール2.3:品質の全体概要
モジュール3:品質
簡略化されたモジュール3の構造を以下に示します。
CTDの位置 | コンテンツ |
3.2.S | 医薬品原薬:製造、特性評価、管理、参照標準、容器の密閉、および安定性 |
3.2.P | 医薬品:組成、製剤開発、製造、添加剤、管理、容器の密閉性、および安定性 |
3.2.A | 付録には、施設・設備および偶発的病原体の安全性評価が含まれる。 |
3.2.R | 各当局が必要とする地域情報 |
見出しを知っているからといって、チームが優れた資料の書き方を知っているとは限りません。審査員は以下の点も評価します。
プロセス記述は、バッチ記録、検証、および管理戦略と一致している。
重要な品質特性と重要なプロセスパラメータには、科学的な根拠がある。
分析手順は目的に適合しており、その適格性評価または妥当性検証は開発段階に合致している。
仕様は、臨床経験、製造実績、安定性、および分析方法の能力によって裏付けられています。
各章は、説明のつかない矛盾なく、一貫した物語を語っている。
この資料は、個々の報告書の寄せ集めではありません。それは、統合され、追跡可能な、一つの品質に関する論拠です。
生物製剤CMCフレームワークにおけるモノクローナル抗体の事例

細胞株および原材料
ICH Q5Dの原則に従って、マスターセルバンクおよびワーキングセルバンクを確立し、その内容を説明する。
ICH Q5Bに基づき、発現構築物および遺伝子の安定性を評価する。
ICH Q5A(R2)および製品固有のリスクに基づいて、外来性病原体およびウイルスに対する安全性管理を計画する。
発生源、試験、および管理に関する情報は、3.2.S.2 および該当する付録に記載してください。
薬物物質のプロセスと特性評価
Q8、Q9、Q11を使用して、プロセス理解と制御戦略を構築します。
上流および下流のパラメーターが、グリコシル化、凝集、電荷変異体、宿主細胞タンパク質、および残留DNAにどのように影響するかを評価する。
3.2.S.2では製造方法と管理について、3.2.S.3では構造、特性評価、不純物について説明してください。
仕様および分析管理
Q6Bの原則を用いて、同一性、純度および不純物、効力、量、その他の関連試験を定義する。
3.2.S.4に原薬の規格を、3.2.P.5に製剤の規格を記載する。
開発バッチおよび臨床バッチ、プロセス能力、安定性、分析変動性、安全性および有効性に関する知識を用いて、受入基準を正当化する。
安定性と保存期間
長期試験、加速試験、ストレス試験または強制劣化試験、および実使用試験を設計するには、Q5Cおよび適用可能なQ1の原則を使用します。
利用できるという理由だけでなく、品質に関わる変化を検出できるという理由で方法を選択するべきである。
原薬および製剤の安定性に関する情報は、それぞれ3.2.S.7および3.2.P.8に記載する。
プロセス変更と承認後の管理
製造場所、規模、または精製工程を変更する場合は、Q5Eを使用してリスクベースの比較可能性計画を作成してください。
分析的証拠で十分かどうか、あるいは非臨床データまたは臨床データが必要かどうかを判断する。
承認後、報告区分と実施時期を決定するには、米国では21 CFR 601.12、EUでは現行の変更枠組みを使用してください。
必要に応じて、予測精度を向上させるために、EC、PACMP、PLCM文書などのQ12ツールを使用してください。
さまざまな機能が生物製剤CMC規制フレームワークをどのように活用しているか
関数 | 最も重要なつながり |
プロセス開発 | CPP/CQAの関係、スケールアップ、プロセス特性評価、制御戦略、比較可能性 |
分析開発 | 分析法の目的、CQAの適用範囲、適格性評価/バリデーション、規格、安定性表示 |
製造業/MSAT | 技術移転、バッチの一貫性、継続的な検証、逸脱、および変更の影響 |
品質保証 | PQS、データインテグリティ、サプライヤー品質、変更管理、CAPA、GMP準拠 |
規制関連業務 | CTD戦略、地域要件、コミットメント、当局との連携、報告カテゴリー |
プロジェクトおよびポートフォリオのリーダーシップ | CMCリスク、クリティカルパス、臨床供給、商業化準備、リソース、意思決定のタイミング |
部門横断型チームでは、全員が同じ30項目のガイドラインを暗記する必要はありません。必要なのは、各部門が自身のデータが次の品質および開発上の意思決定にどのように影響するかを理解することです。
生物製剤のCMCを学ぶ際によくある5つの間違い
規則を最初から最後まで疑問なく読む
規制は試験範囲ではありません。まず製品、段階、地域、決定事項を定義し、次に関連する情報源を特定してください。
ガイダンスを普遍的なチェックリストとして扱う
ガイドラインは原則と期待事項を示すものです。製品のリスク、モダリティ、プロセス、開発段階によって、必要な証拠が決定されます。製品固有の正当性を示すことは依然として不可欠です。
投稿原稿作成時まで待ってからCMCのストーリーをまとめる
プロセス、分析、品質、および規制関連チームが、申請書類作成時に初めてデータを照合する際、バッチ定義の不一致、メソッドバージョンの不一致、連携されていないプロセス変更、または開始が遅すぎた研究などを発見することがよくあります。
仕様を特性評価プログラム全体として扱う
特性評価は製品に対する深い理解を育みます。仕様は日常的な管理を支えます。すべての特性評価テストがリリーステストに含まれるわけではありませんが、この2つのプログラムは互いに補完し合う必要があります。
比較可能性をバッチごとのスプレッドシート作業として扱う
比較可能性とは、変更、影響の可能性のあるメカニズム、アッセイの感度、バッチの選択、受け入れ方法、残留不確実性、および追加研究の必要性などを結びつける、リスクに基づいた議論である。
生物製剤CMCの実践的な学習パス
製品とCTDの構造を理解する:原薬、製剤、CQA、CPP、規格、およびモジュール3を理解する。
学習課題Q6B:特性評価および分析手法が日常的な仕様をどのようにサポートするかを学びます。
Q5Eを学習する:プロセス変更の論理と比較可能性を理解する。
Q5A(R2)、Q5D、およびQ5Cを追加します。これらは、ウイルスの安全性、細胞基質、および安定性を網羅しています。
Q8、Q9、Q10、Q11を研究し、個々の研究を開発および品質システムに関連付ける。
Q12および地域ごとの差異に関する手順を検討する:製品知識を承認後のライフサイクル管理に取り入れる。
モノクローナル抗体、ワクチン、細胞・遺伝子治療、RNA製品、バイオシミラー、またはその他の関連プラットフォームについて、モダリティ別のガイダンスを追加する。
これは、この連載記事の構成原理でもあります。まず全体像を把握し、それから各トピックを深く掘り下げていくという流れです。
2026年に注目すべきバイオ医薬品のCMC規制動向
ICH Q5A(R2)は、以前のQ5Aフレームワークに取って代わるものであり、現代のリスクベースのウイルス安全性戦略の文脈で読むべきである。
ICH Q9(R1)は最新の改訂版です。品質リスクマネジメントは、単にリスク評価フォームを作成するだけでなく、主観性、適切な形式、および製品の入手可能性に関連するリスクに対処する必要があります。
ICH Q6(R1)は、臨床的に関連性の高い仕様、既知の知識、リスクベースの管理戦略、およびより広範な製品形態を含め、Q6AおよびQ6Bを現代化するために開発されています。改訂が完了し、地域的に実施されるまでは、有効な最終要件として提示すべきではありません。
ICH M4Q(R2)は2025年にステップ2の草案/パブリックコンサルテーション段階に入り、関連するマッピング資料や図解資料は2026年も引き続き公開されました。現在の申請書類は、引き続き適用される地域ごとの要件に従う必要があります。
改訂されたEU変更ガイドラインは、2026年1月15日から適用されます。欧州で承認後のCMC変更を計画しているチームは、現行の分類と手順を使用する必要があります。
これらの変化は、規制関連業務のみに影響を与えるものではありません。分析戦略、比較パッケージ、データ構造、導入スケジュール、グローバルな供給計画にも変更が生じる可能性があります。
結論:詳細を暗記する前に、まず地図を作成せよ
バイオ医薬品のCMCは、最初はCQA、CPP、QTPP、仕様、比較可能性、PACMP、PQS、PPQ、CPVといった、関連性のない略語の集まりのように感じられるかもしれません。
一つの枠組みの中に位置づけると、論理がより明確になる。
製品と製造プロセスを理解する。
安全性と有効性に影響を与える可能性のある品質特性を特定する。
重要なリスクを管理するための分析およびプロセス管理策を開発する。
証拠はCTDの構造に沿って一貫して提示してください。
製品ライフサイクル全体にわたって、知識、リスク、および変更を管理する。
成熟したCMC戦略は、文書の量で測られるものではありません。各データパッケージが明確に定義された問いに答え、科学的な論拠が機能、開発段階、地域を問わず一貫しているかどうかで、その成熟度が証明されます。
本シリーズの次回の記事では、ICH Q6Bと、製品特性、重要な品質特性、分析方法がどのように科学的に正当化された出荷基準および使用期限の仕様となるのかという実際的な疑問について考察します。
LuTra Studioがバイオ医薬品のCMCおよび技術戦略をどのようにサポートするか
LuTra Studioは、生物製剤、mRNA、脂質ナノ粒子、ドラッグデリバリー、分析開発、プロセス開発、および初期段階のバイオテクノロジー事業における実践的な経験を組み合わせ、断片化された科学データを明確かつ実行可能なCMC戦略に変換できるようチームを支援します。
協力の可能性のある分野は以下のとおりです。
バイオ医薬品、RNA、LNP製品の開発およびCMCロードマップ
CQA、分析戦略、および管理戦略の評価
IND申請を可能にするCMC文書の構造とギャップ分析
技術移転、CRO/CDMOの監督、部門横断的なコミュニケーション
科学的内容、技術プレゼンテーション、および市場コミュニケーション
チームが研究から開発へと移行する場合、あるいは規模拡大、分析戦略、部門横断的な連携、申請準備などに取り組む場合は、LuTra Studioにアクセスしてご相談ください。
参考文献|公式規則およびガイドライン
国際調和会議。ICH 品質ガイドライン。
ICH. Q5A(R2)、ヒトまたは動物由来の細胞株から得られたバイオテクノロジー製品のウイルス安全性評価。
ICH Q5B、rDNA由来タンパク質製品の製造に使用される細胞における発現構築物の分析。
ICH Q5C、バイオテクノロジー製品の品質:バイオテクノロジー/生物学的製品の安定性試験。
ICH Q5D、バイオテクノロジー/生物学的製品の製造に使用される細胞基質の誘導および特性評価。
ICH Q5E、製造工程の変更を受けたバイオテクノロジー製品/生物学的製品の同等性。
ICH Q6B、規格:バイオテクノロジー/生物学的製品の試験手順及び受入基準。
ICH。Q8(R2)、医薬品開発;Q9(R1)、品質リスクマネジメント;Q10、医薬品品質システム;Q11、医薬品原薬の開発および製造;Q12、医薬品製品ライフサイクルマネジメント。
米国食品医薬品局。 承認済み申請に対する化学、製造、および管理の変更:特定の生物学的製品、2021年。
電子連邦規則集。21 CFR § 601.12—承認済み申請の変更。
欧州医薬品庁。 生物学的製剤に関するガイドライン。
欧州医薬品庁。 品質ガイドライン。
欧州医薬品庁。 改訂版変更枠組みの適用に関するガイダンス(2026年1月15日から適用)。
欧州委員会。規則(EC)No 726/2004および改正後の委員会規則(EC)No 1234/2008。
規制やガイドラインは常に変化しています。製品開発および申請戦略は、製品の種類、開発段階、対象市場に関する最新の要件に照らして確認する必要があります。この記事は教育目的であり、法的または規制上の助言を構成するものではありません。


コメント